您好,欢迎来到魔法化学网!
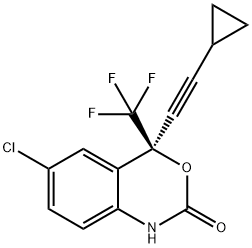
| CAS号 : | 154598-52-4 |
精确质量 : | 315.02700 |
| 分子式 : | C14H9ClF3NO2 |
logP : | 4.21110 |
| 分子量 : | 315.67500 |
PSA : | 38.33000 |
依法韦仑 | |
efavirenz | |
154598-52-4 | |
C14H9ClF3NO2 | |
315.67500 | |
38.33000 | |
4.21110 | |
315.02700 |
|
1.58
|
|
|
白色至略粉红色结晶粉末
|
|
|
159.8ºC
|
|
|
340.6ºC at 760 mmHg
|
|
|
139-141ºC
|
|
|
1.53 g/cm3
|
|
|
8.53E-05mmHg at 25°C
|
GHS09 | |
警告 | |
H400 | |
P273 | |
|
2942000000
|
|
2933990090
|
|
2933990090. 其他仅含氮杂原子的杂环化合物. 增值税率:17.0%. 退税率:13.0%. 监管条件:无. 最惠国关税:6.5%. 普通关税:20.0% | |
2933990090. heterocyclic compounds with nitrogen hetero-atom(s) only. VAT:17.0%. Tax rebate rate:13.0%. . MFN tariff:6.5%. General tariff:20.0% |
|
|
<p>1.对氯苯胺溶于氯仿和饱和碳酸钠水溶液,滴加2,2-二甲基丙酰氯。加毕,在室温搅拌,过滤收集固体,滤液分层,分出的氯仿层用盐水洗,干燥,浓缩。浓缩得到的物质和上述得到的固体一起用煮沸的乙酸乙酯己烷重结晶,得N-2,2-二甲基丙酰基对氯苯胺。将该酰化物溶于四氢呋喃,滴加正丁基锂的己烷溶液,搅拌,再滴加三氟乙酸乙酯,加入盐酸和乙酸乙酯,分出有机层,用盐水洗涤,干燥,减压浓缩,得到的物质在盐酸中回流,冷却,加入乙酸乙酯,用浓氨水调至碱性。分出有机层,用盐水洗涤,干燥,浓缩,得到2-三氟乙酰基-4-氯苯胺。将环丙基乙炔溶于四氢呋喃,滴加乙基溴化镁的乙醚溶液进行反应,完毕后,加入2-三氟乙酰基-4-氯苯胺,再滴加饱和的氯化铵水溶液。用乙酸乙酯萃取,萃取液合并后用盐水洗,干燥,浓缩,得烷化产物。将其和羰基二咪唑溶于无水四氢呋喃。然后减压蒸出溶剂,加入乙酸乙酯和水。水层用乙酸乙酯萃取。萃取液和有机层合并,用盐酸、饱和碳酸氢钠和盐水洗涤,经干燥、减压浓缩,得到消旋的依非韦仑。将其和(-)樟脑酰氯在二氯甲烷反应,然后在正丁醇中,加入盐酸反应,拆分得光学活性的依非韦仑。<br>2.合成文献较多,见文献.推荐文献的路线和方法<br>(1)N-(4-氯苯基)-2,2-二甲基丙酰胺(041<br>-2)的制备在反应瓶中加入对氯苯胺(041<br>-4)127.57g(1mol)、氯仿1200ml和饱和的Na2CO3水溶液1200ml,搅拌混合,于1h内滴加2,2-二甲基丙酰氯129ml(1.05mol),滴加过程中应剧烈搅拌,滴毕,反应混合物于环境温度下继续搅拌反应23h.析出白色晶体过滤收集,滤液转至分液漏,分取有机层(氯仿层),依次用水和盐水洗涤,无水MgSO4干燥,过滤,滤液减压蒸除溶剂,剩余物与上述过滤出的固体合并,用煮沸的乙酸乙酯/己烷重结晶,得化合物041-<br>2 185.6g,收率87.8%,该化合物为白色结晶性固体.<br>(2).1-(2-氨基-5-氯苯基)-2,2,2-三氟乙酮(041<br>-3)的制备往预先干燥好的反应瓶中加入上步制备的化合物041-<br>2 100g(472mmol)和干燥的THF 1000ml,于搅拌下用冰浴冷却至<br>0 oC,于该温度下滴加正丁基锂的己烷溶液(2.5mol/L)387ml(968mmol),滴加过程中保持内温低于<br>5 oC,1h内滴加毕,在<br>0 oC拌反应1h.在保持反应过程中,反应液中产生橙色沉淀.向该混合物中再滴加1,1,1-三氟乙酸乙酯115ml(968mmol),于1h加完,加毕,继续搅拌30min.加入5%盐酸适量终止反应.反应混合物中加入乙酸乙酯1000ml释,搅拌充分后静置分层.分取有机层用盐水洗涤,无水MgSO4干燥,过滤,滤液减压浓缩,得160g黄色油状物.将其悬浮于3mol/L盐酸1000ml中.溶液搅拌回流24h.冷却,加入乙酸乙酯1000ml稀释,混合物用浓氨水调至PH呈碱性.静置分层,取有机层用盐水洗涤,无水MgSO4干燥,过滤,滤液减压浓缩,浓缩液经硅胶柱(1.5kg硅胶)色谱分离(洗脱剂:15%乙酸乙酯的己烷溶液),含目的物的洗脱液减压浓缩至干,得到的固体用煮沸的己烷重结晶,得化合物041-<br>3 57g,率54%,为亮黄色晶体,mp91~92 oC(纯品)。<br>(3)。2-(2-氨基-5-氯苯基)-4-环丙基-1,1,1-三氟-3-丁炔-2-醇(041<br>-5)的制备在反应瓶中加入THF 250ml和环丙基乙炔(041<br>-4)23g(0.348mol),搅拌溶解,于1h内搅拌下滴加3mol/L乙基溴化镁的乙醚溶液116ml(0.348mol).加毕,于<br>0 oC 拌反应1h.然后在4<br>0 oC 搅拌反应3h.将反应液再冷却至<br>0 oC ,在5min内往该反应液中分批加入上步制备的化合物041-<br>3 15.56g(0.0696mol),加毕,在<br>0 oC 拌反应1.5h.再在<br>0 oC 滴加饱和的氯化铵水溶液700ml终止反应.反应混合物用乙酸乙酯(400ml<br>*2)提取,合并有机相,用盐水洗涤,无水MgSO4干燥,过滤,滤液经浓缩得到黄色固体,用煮沸的己烷重结晶(沸己烷最终体积100ml),得14.67g,母液浓缩处理可回收041-<br>5 2.1g,合计得041-<br>5 16.77g,mp153~154 oC .<br>(4).(+-)-6-氯-4-环丙基乙炔基-4-三氟甲基-1,4-二氢-2H-3,1-苯并嗪-2-酮(041<br>-6)的制备在反应瓶中加入上步制备的化合物041-<br>5 15.00g(0.0518mol)和1,1’-羰基二咪唑(CDD)41.98g(0.259mol)的干燥的THF250ml溶液,在氩气保护下于5<br>5 oC 搅拌反应0C;$利用旋转蒸发器将反应液中溶剂减压蒸除,剩余物加入乙酸乙酯500ml和水400ml,分搅拌后静置分层.水层用乙酸乙酯再提取一次,合并提取液和有机层,用2%盐酸(200ml<br>*2)洗涤,饱和碳酸氢钠水溶液洗涤,最后用盐水洗涤.无水硫酸镁干燥,过滤,滤液减压浓缩回收溶剂,得到剩余物16.42g,固体,将其用乙酸乙酯/己烷重结晶得041-<br>6 12.97g品,为白色结晶,mp178~180 oC .<br>(5)6-氯-1-(1S)-樟脑酰基-4-环丙基乙炔基-4-三氟甲基-1,4-二氢-2H-3,1-苯并嗪-2-酮(041<br>-7)的制备在反应瓶中加入上步制备的化合物041-<br>6 (即消旋的Efavirenz)12.97g(0.041mol)、4-二甲基氨基吡啶(DMAP)1.02g(0.0083mol)和(-)樟脑酰氯[(-)-camphanic acid chloride]14.22g(0.06556mol)的干燥二氯甲烷350ml溶液,搅拌,在冰浴冷却下和氩气保护下加入三乙胺22.84ml(0.164mol).移去冰浴,自然升至室温,搅拌反应75min(TLC跟踪,用4%的乙酸乙酯的氯仿溶液作展开剂,点样展开,原料斑点消失,反应则基本完成).将反应液用氯仿500ml稀释,然后用10%的柠檬酸洗涤2次,用水洗1次,盐水洗1次.无水MgSO4干燥,过滤,滤液减压浓缩回收溶剂,剩余物为无色泡沫状物,加入己烷200ml煮沸并研碎,冷却至室温,过滤,滤饼用少量冷己烷洗涤,抽干,真空干燥,得041-<br>7 7.79g,白色晶体,mp164~16<br>5 oC纯度99.2%(HPLC法)<br>(6)。(4S)-6-氯-4-(环丙基乙炔基)-1,4-二氢-4-(三氟甲基)-2H-3,1-苯并嗪-2-酮(艾法韦瑞)(0<br>41)的合成在反应瓶中加入上步制备的化合物041-<br>7 7.5g(0.01512mol)和正丁醇150ml,在氩气保护下升温至60oC搅拌溶解,再加入1mol/L盐酸10ml,仍保持反应混合物在60oC,搅拌反应72h.用NaHCO3水溶液中和,真空蒸除正丁醇.剩余物用THF150ml溶解,加入2mol/L氢氧化锂(LiOH)50ml,于室温搅拌3h.用乙酸乙酯稀释,搅拌充分后用水洗2次,用盐水洗涤1次,无水MgSO4干燥,过滤,滤液减压蒸除溶剂,得白色固体,将其用热己烷重结晶,得04<br>1 3.43g,为白色晶体,mp131~132oC
</p> | |
<p>是一种抵抗艾滋病毒的特效药物。</p> |