您好,欢迎来到魔法化学网!
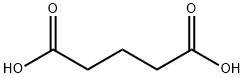
| CAS号 : | 110-94-1 |
精确质量 : | 132.04200 |
| 分子式 : | C5H8O4 |
logP : | 0.32590 |
| 分子量 : | 132.11500 |
PSA : | 74.60000 |
戊二酸 | |
glutaric acid | |
110-94-1 | |
C5H8O4 | |
132.11500 | |
74.60000 | |
0.32590 | |
132.04200 |
|
1.42793 (106.4ºC)
|
|
|
透明液体
|
|
|
200°C/20mm
|
|
|
302 °C
|
|
|
95-98 °C(lit.)
|
|
|
430 g/L (20 ºC)
|
|
|
1,429 g/cm3
|
|
|
0.000223mmHg at 25°C
|
|
|
Stable. Incompatible with bases, oxidizing agents, reducing agents.
|
|
|
2-8ºC
|
|
MA3740000
|
|
|
1
|
|
|
S26-S37/39
|
|
|
2932999099
|
|
|
Xi
|
|
|
R36/37/38
|
|
2933990090
|
|
2933990090. 其他仅含氮杂原子的杂环化合物. 增值税率:17.0%. 退税率:13.0%. 监管条件:无. 最惠国关税:6.5%. 普通关税:20.0% | |
2933990090. heterocyclic compounds with nitrogen hetero-atom(s) only. VAT:17.0%. Tax rebate rate:13.0%. . MFN tariff:6.5%. General tariff:20.0% |
<p>工业上可从生产已二酸的副产品中回收。实验室制备可有多种方法。<br>1.由γ-丁内酯制备戊二酸将γ-丁内酯和氰化钾加热至190-195℃,搅拌反应2h。冷却,加入浓盐酸酸化生成戊二酸单酰胺,再加热水解即得戊二酸。收率71-75%。
<br>2.由二氢吡喃制备戊二酸将二氢吡喃与0.2N硝酸在沸水浴上加热溶解,然后在冰水浴上冷却,加入浓硝酸,二氢吡喃水解并逸出二氧化氮,当温度降至0℃时,加入硝酸钠,强烈搅拌3h。不再冷却,使温度升至25-30℃。减压蒸发、冷却,得戊二酸,收率70-75%。<br>3.由戊二腈制备戊二酸将戊二腈与盐酸加热回流4h,然后蒸发至干,残留物含戊二酸和氯化铵,用热乙醚提取,提取液回收乙醚即得戊二酸,可用氯仿或苯重结晶。
<br>4.环己酮氧化法环己酮经硝酸氧化生产己二酸时副产戊二酸。
<br>5.副产回收法石蜡氧化生产氧化石蜡时回收戊二酸。回收<br>方法一般采用水萃取法(或蒸馏、闪蒸和水蒸气蒸馏等)和结晶法。<br>6.环戊酮液相氧化法。
<br>7.二氢呋喃法。实验室中也用1,3-丙二醇制备戊二酸。
<br>8.制法:于装有搅拌器、回流冷凝器的反应瓶中,加入戊二腈<br>(2)120(1.28mol),50%(质量分数)的硫酸1800mL,搅拌下加热回流10h。冷却后用硫酸铵饱和,再用乙醚提取(200mL<br>×4)。合并乙醚提取液,无水硫酸钠干燥。水浴蒸出乙醚,得戊二酸<br>(1)140g,冷后固化,mp97℃,收率82%。用氯仿或苯重结晶,mp97.5~98℃。<br>9.制法:于1L烧瓶中加入395mL水、5mL浓硝酸(d1.<br>42),再加入二氢吡喃<br>(2)168.3g(2mol),而后于沸水浴加热25~45min。于另一装有搅拌器、温度计、滴液漏斗的反应瓶中,加入浓硝酸(d1.<br>42)575mL(9.25mol),冰盐浴冷至0℃以下,剧烈搅拌,加入亚硝酸钠5.75g,直至完全溶解。此时溶液变黄。于0℃以下,滴加上述二氢吡喃溶液,约加入10mL时有棕色二氧化氮生成,反应开始。继续滴加,保持反应液温度在10℃以下,约3h加完。加完后继续搅拌反应1.5h。反应液变为蓝绿色,基本无二氧化氮生成。慢慢升温至25~30℃,当反应液由蓝绿色变为黄色时表明反应基本结束,约需2~3h。减压蒸出水近干,加入100mL水,再减压蒸馏近干以尽量除去硝酸。剩余物用100mL乙醚和1000mL苯重结晶,趁热过滤以除去不溶的硝酸盐,冷却,过滤,得戊二酸<br>(1)185~198g,收率70%~75%。母液浓缩可以得到18~23g产物。10.制法:于装有搅拌器、回流冷凝器的反应瓶中,加入γ-丁内酯<br>(2)86g(1.0mol),氰化钾72g(1.1mol),搅拌下油浴加热至190~195℃,反应2h。反应开始后剧烈进行反应,而后逐渐缓慢下来。冷至100℃,加入200mL热水使之溶解。慢慢加入浓盐酸至使刚果红试纸变色。再加入200mL浓盐酸,搅拌下加热回流1h。减压浓缩至干。将固体弄碎后加入氯仿煮沸提取,每次用氯仿200mL,重复4次。趁热过滤氯仿溶液。合并氯仿溶液,减压浓缩至约400mL,冷却,析出结晶。过滤,冷氯仿洗涤,干燥,得化合物<br>(1)105~110g,收率79.5%~83.5%。用水重结晶,得纯品94~99g,收率71%~75%。</p> | |
<p>用于有机合成,用作合成树脂、合成橡胶聚合时的引发剂。用于显微分析。</p> |